
ATTRibute-CM
Überblick über die ATTRibute-CM-Studie
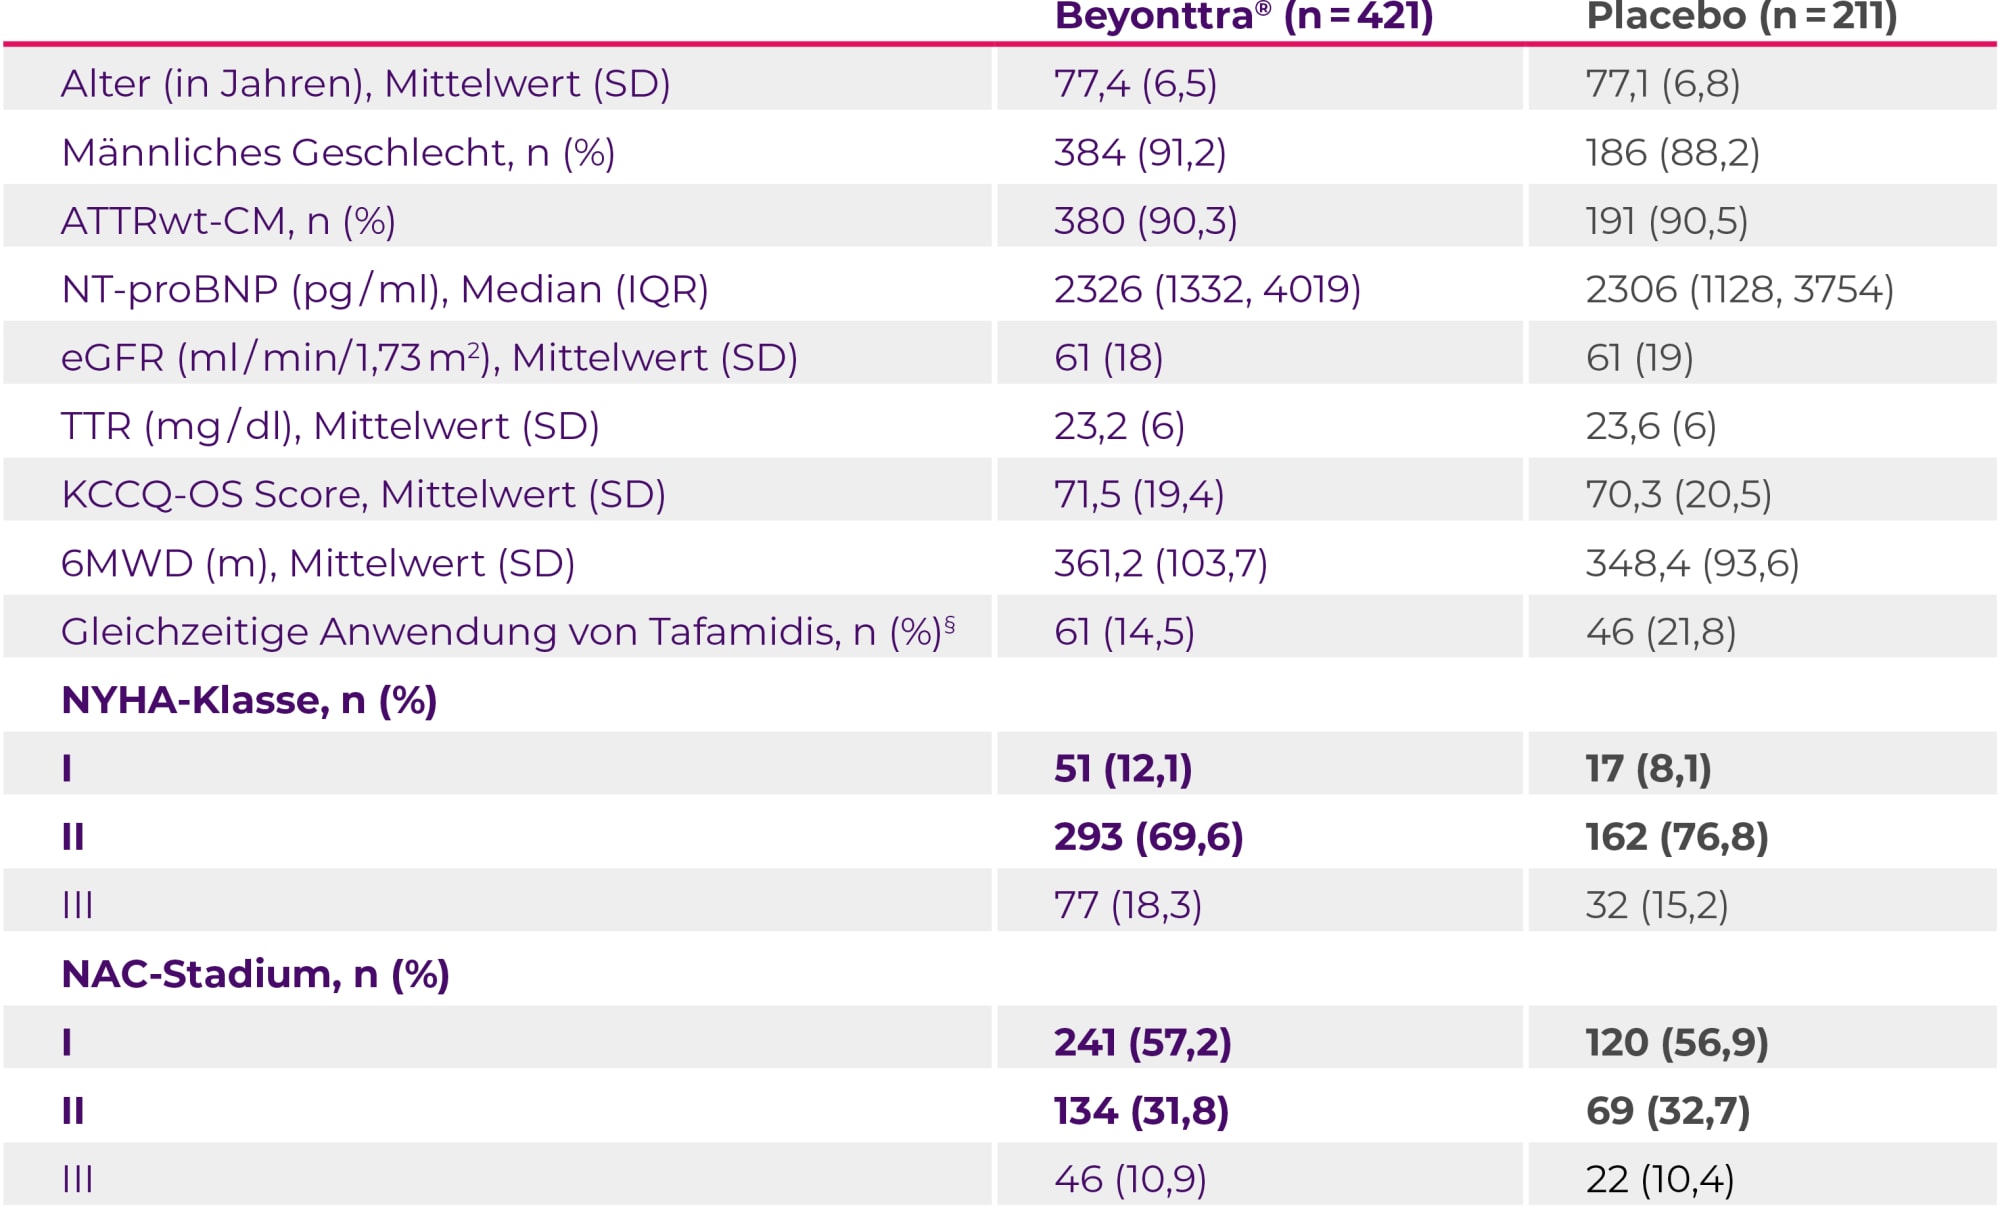
Die Wirksamkeit und Sicherheit von Beyonttra® wurden in der randomisierten, doppelblinden, placebokontrollierten Studie ATTRibute-CM bewertet.,
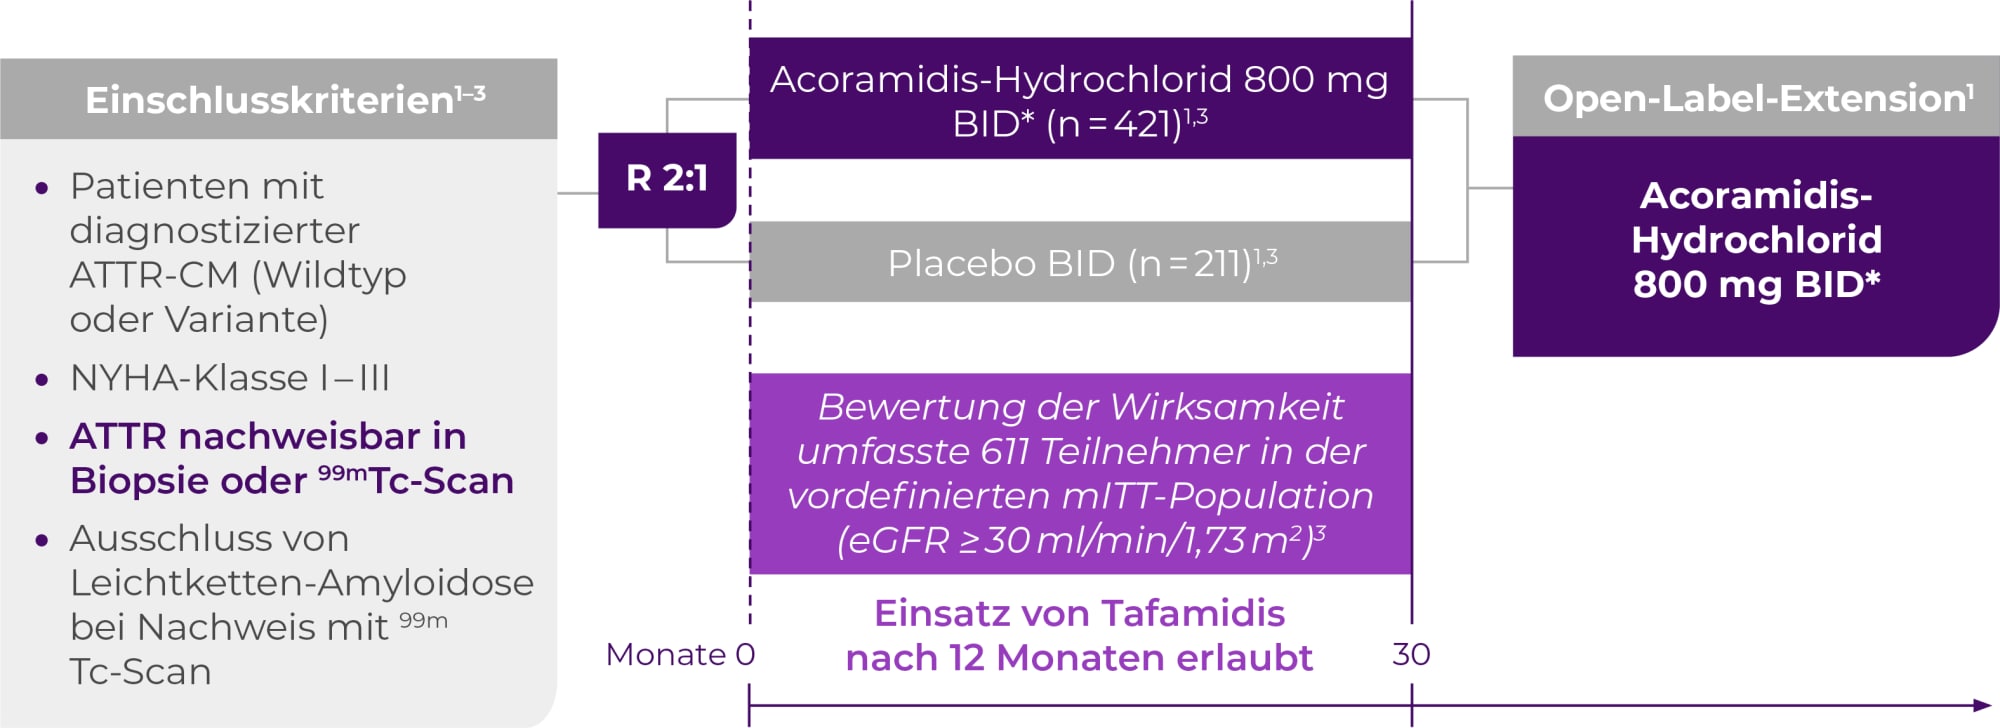
Primärer Endpunkt hierarchisch zusammengesetzt aus:#
- Gesamtmortalität (ACM)
- Kardiovaskuläre Hospitalisierungen (CVH)
- N-terminales pro B-Typ natriuretisches Peptid (NT-proBNP)‡
- 6-min-Gehtest (6MWD)‡
Zusätzliche Gabe von Tafamidis nach mindestens 12 Monaten sowohl in der Placebo- als auch in der Beyonttra®-Gruppe möglich
Schneller und anhaltender Anstieg der TTR-Serumspiegel im Vergleich zu Placebo
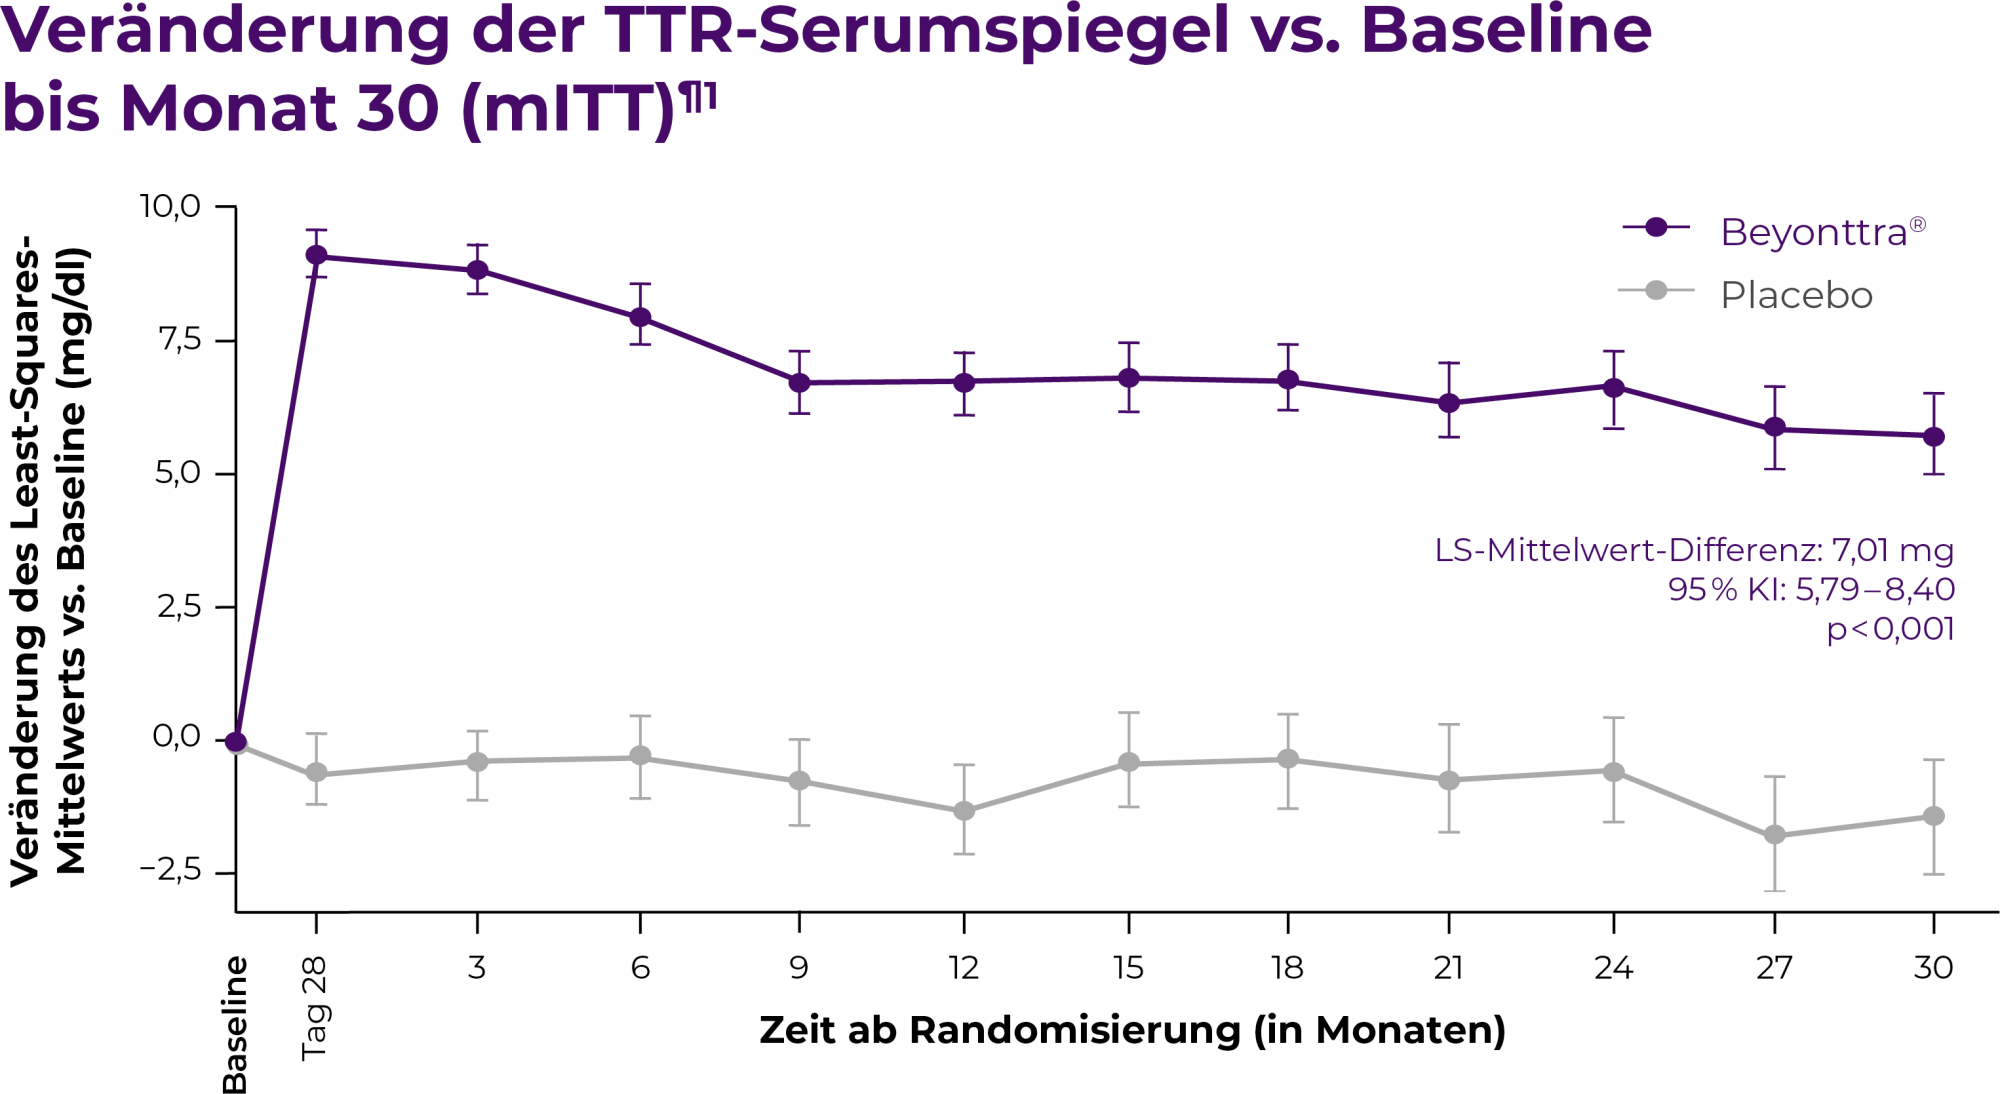
Adaptiert nach Gillmore JD, et al. 2024.
In der Studie ATTRibute‑CM wurde bei Patienten, die mit Beyonttra® behandelt wurden, bei der ersten Messung nach Behandlungsbeginn (Tag 28) eine nahezu vollständige (≥90%) TTR-Stabilisierung beobachtet, die über den gesamten Beobachtungszeitraum von 30 Monaten aufrechterhalten wurde.
Beyonttra® zeigte positive Ergebnisse in der ATTRibute-CM-Studie
Beyonttra® reduzierte das kombinierte Risiko von Mortalität oder erstmaliger kardiovaskulärer Hospitalisierung im Vergleich zu Placebo.||**
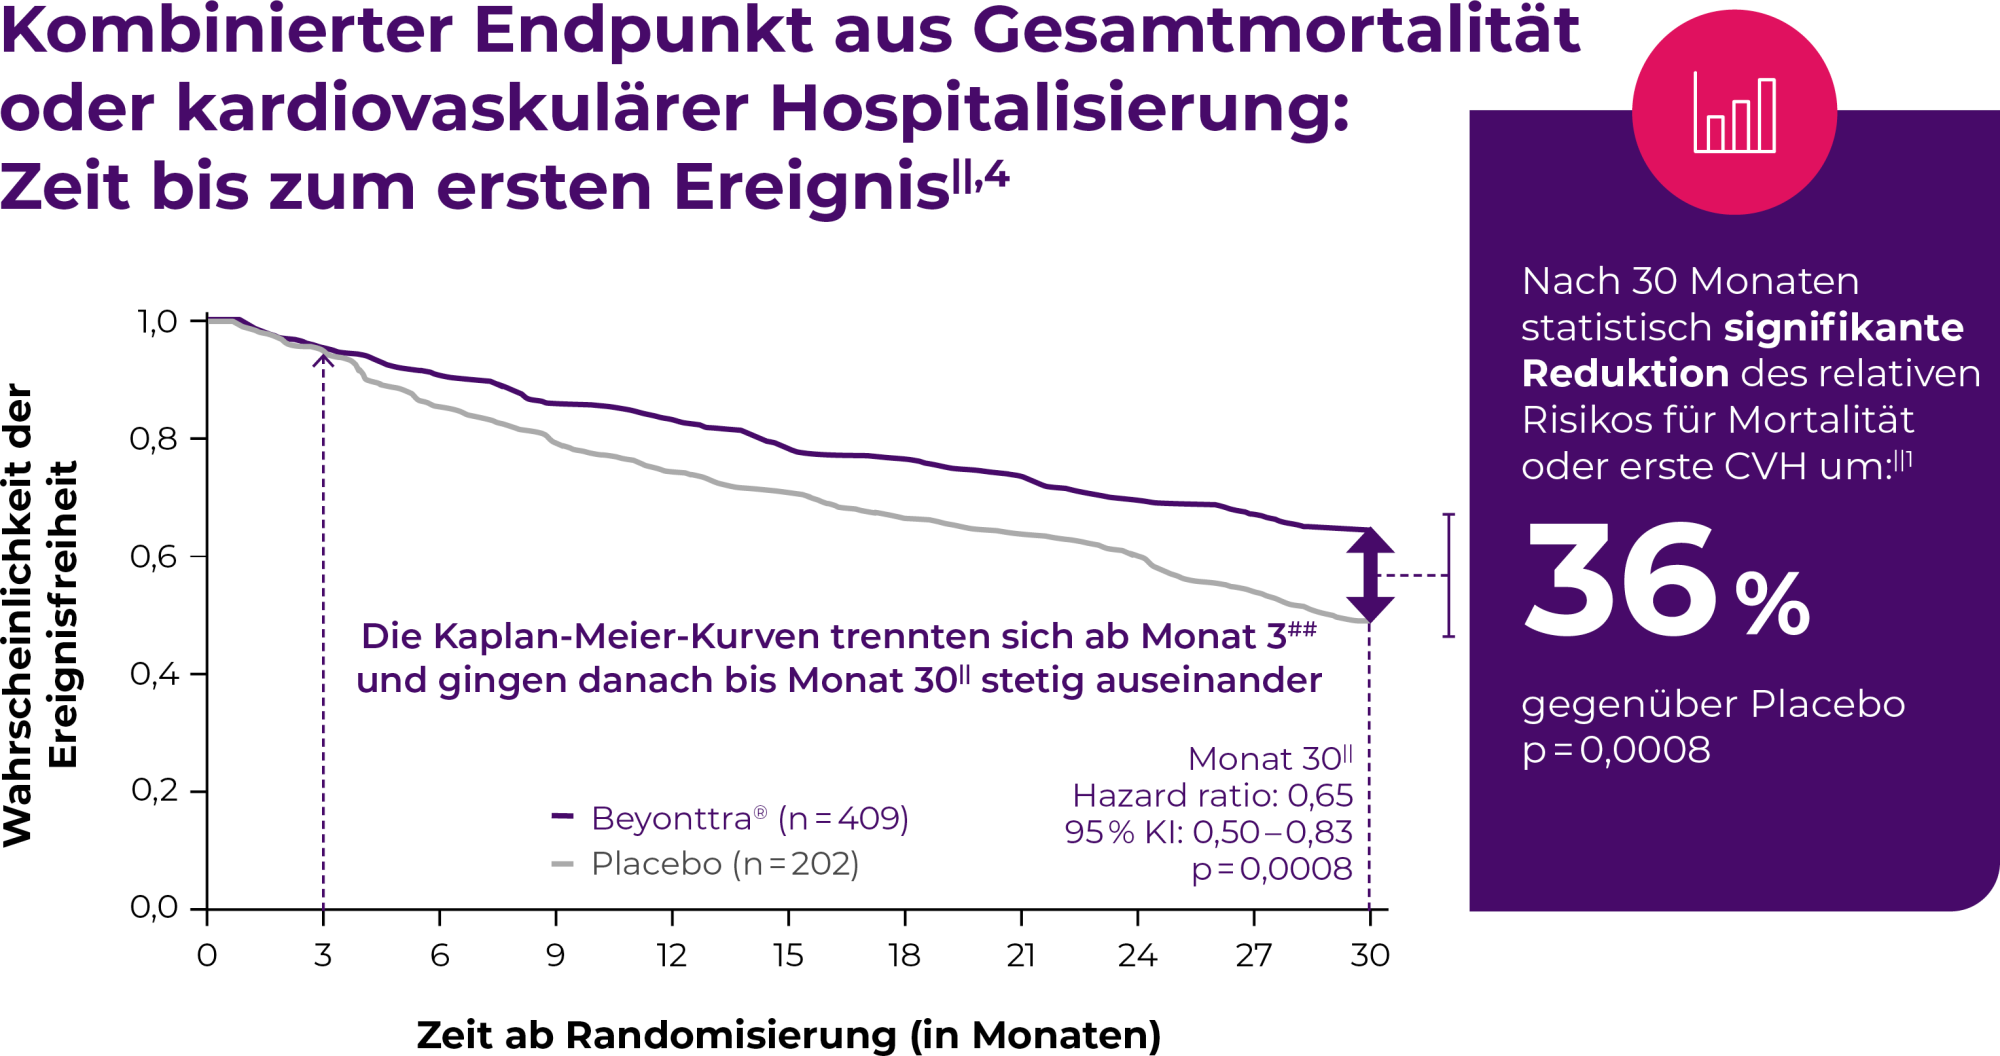
Adapt. n. Beyonttra® Fachinformation, aktueller Stand.
Weiterführende Analysen zeigen:
Beyonttra® reduziert das kombinierte Risiko aus Gesamtmortalität und erneuter kardiovaskulärer Hospitalisierung gegenüber Placebo.‡‡

Beyonttra® reduziert kardiovaskuläre Hospitalisierungen um 50 % gegenüber Placebo pro Jahr§§
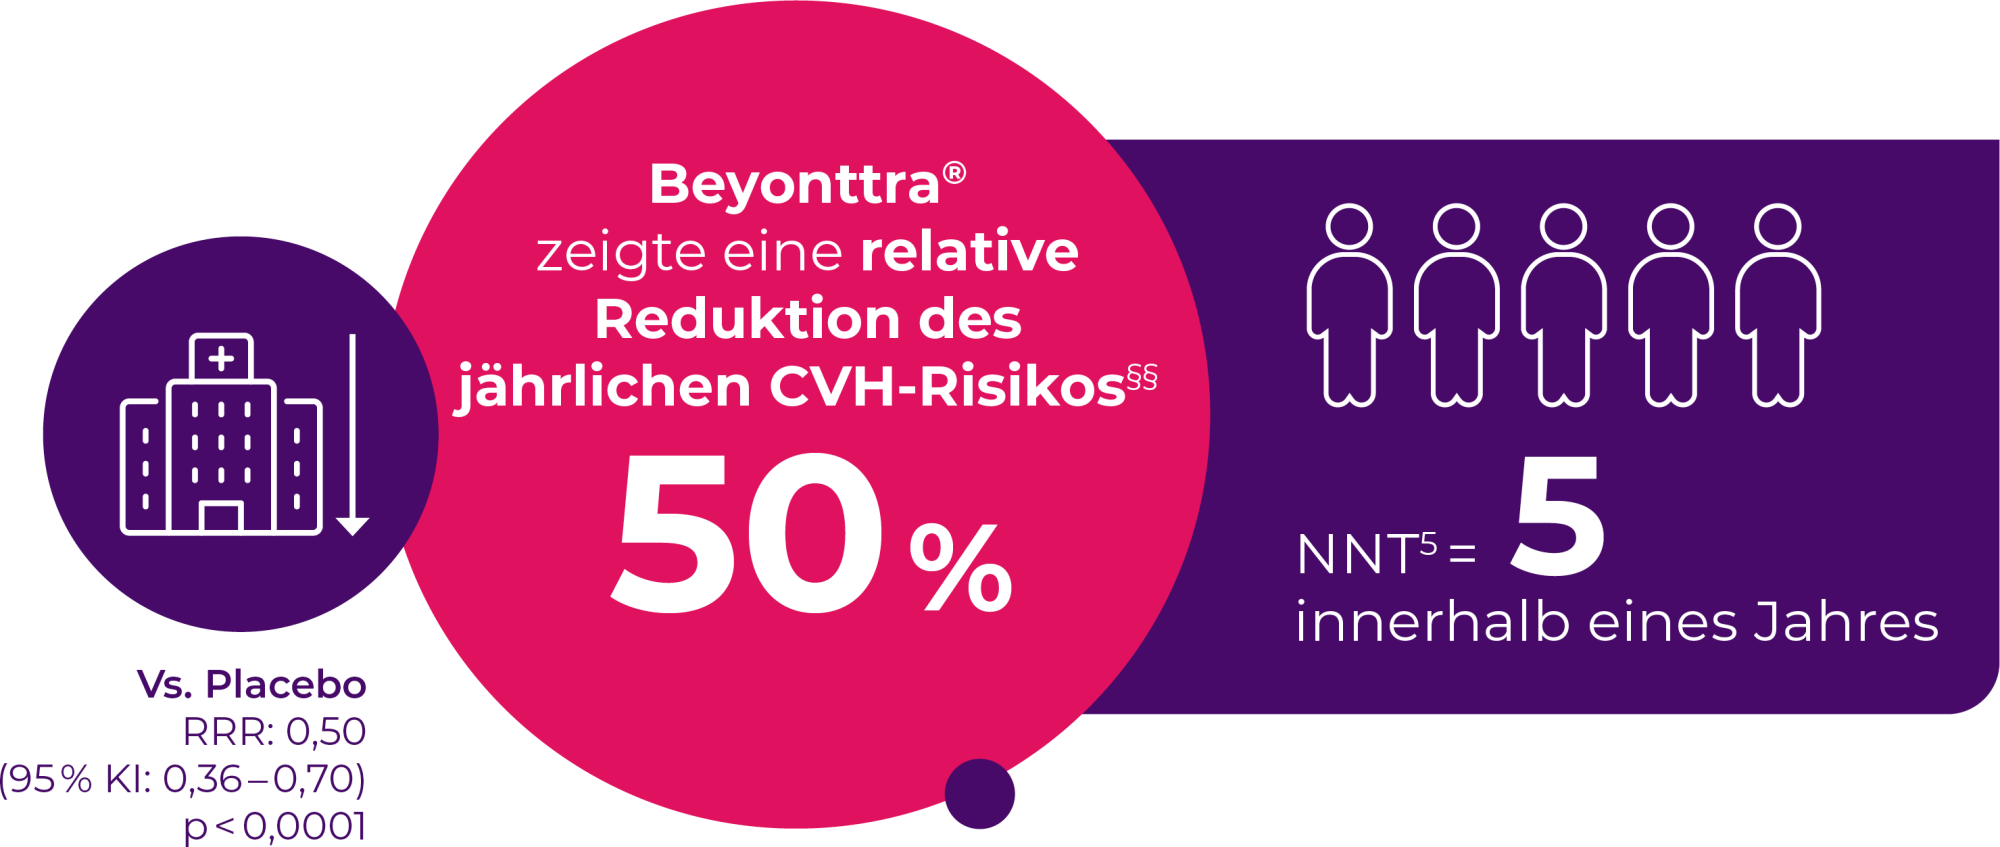
Weniger Hospitalisierungen können sich positiv auf die Prognose und die Lebensqualität der Patienten auswirken.
Open-Label-Extension (OLE)-Studie: Kontinulierliche Behandlung mit Beyonttra war assoziiert mit positiven Effekten auf die Mortalität
Patienten, die die 30-monatige ATTRibute-CM-Studie abgeschlossen hatten, konnten an der Open-Label-Extension teilnehmen.

Ergebnisse der ATTRibute-CM für relevante Biomarker und Leistungsfähigkeit
Beyonttra® führte zu einer Verbesserung|||| des Biomarkers NT-proBNP in Monat 30 im Vergleich zu Placebo.
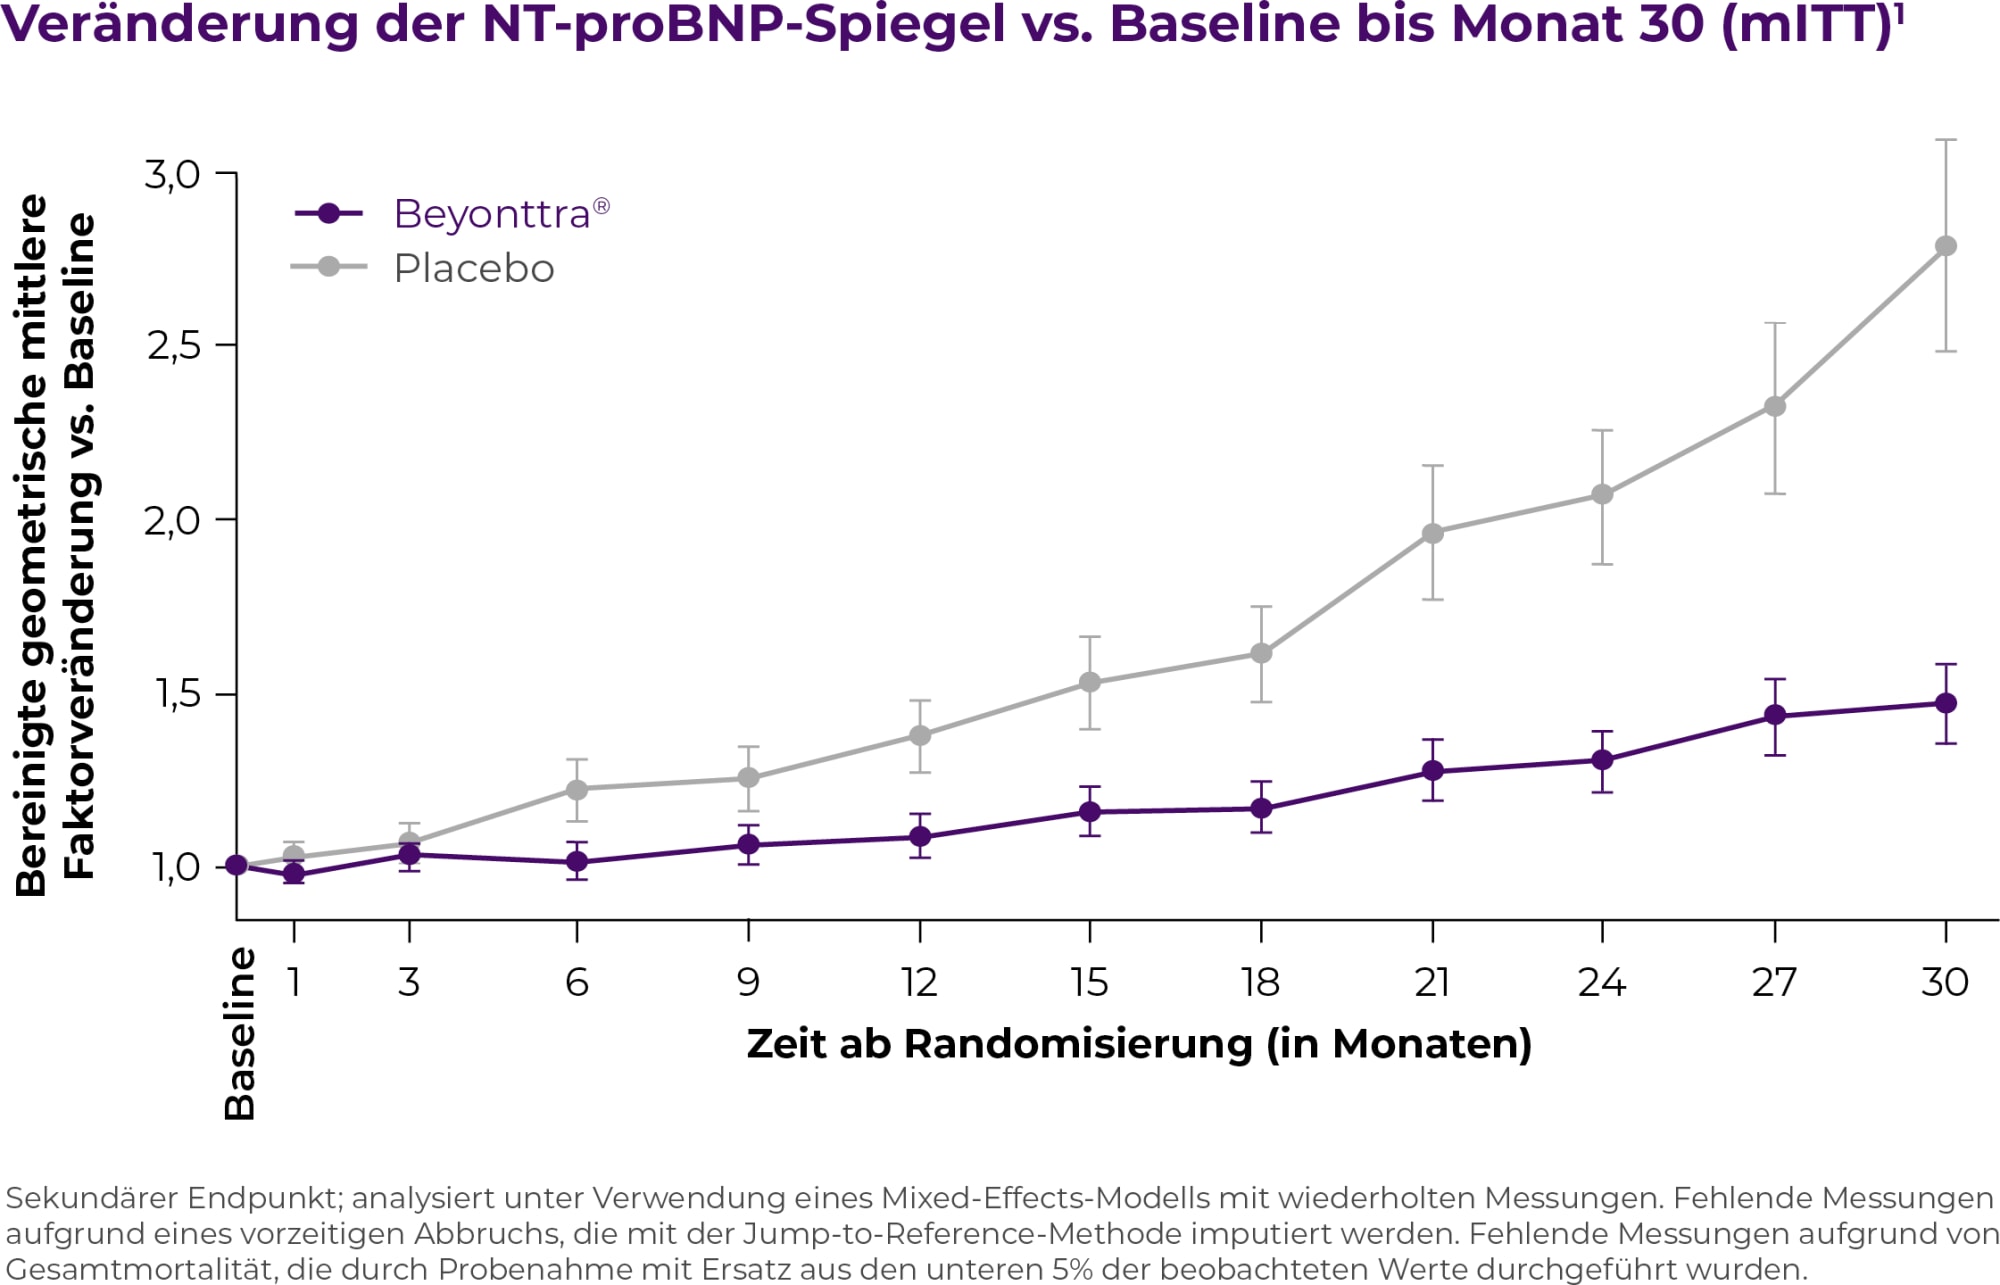
Adapt. n. Gillmore JD, et al. 2024.
Beyonttra® führte zu einer Verbesserung*** der 6MWD in Monat 30 im Vergleich zu Placebo.

Adapt. n. Gillmore JD, et al. 2024.
Gute Verträglichkeit für Ihre Patienten
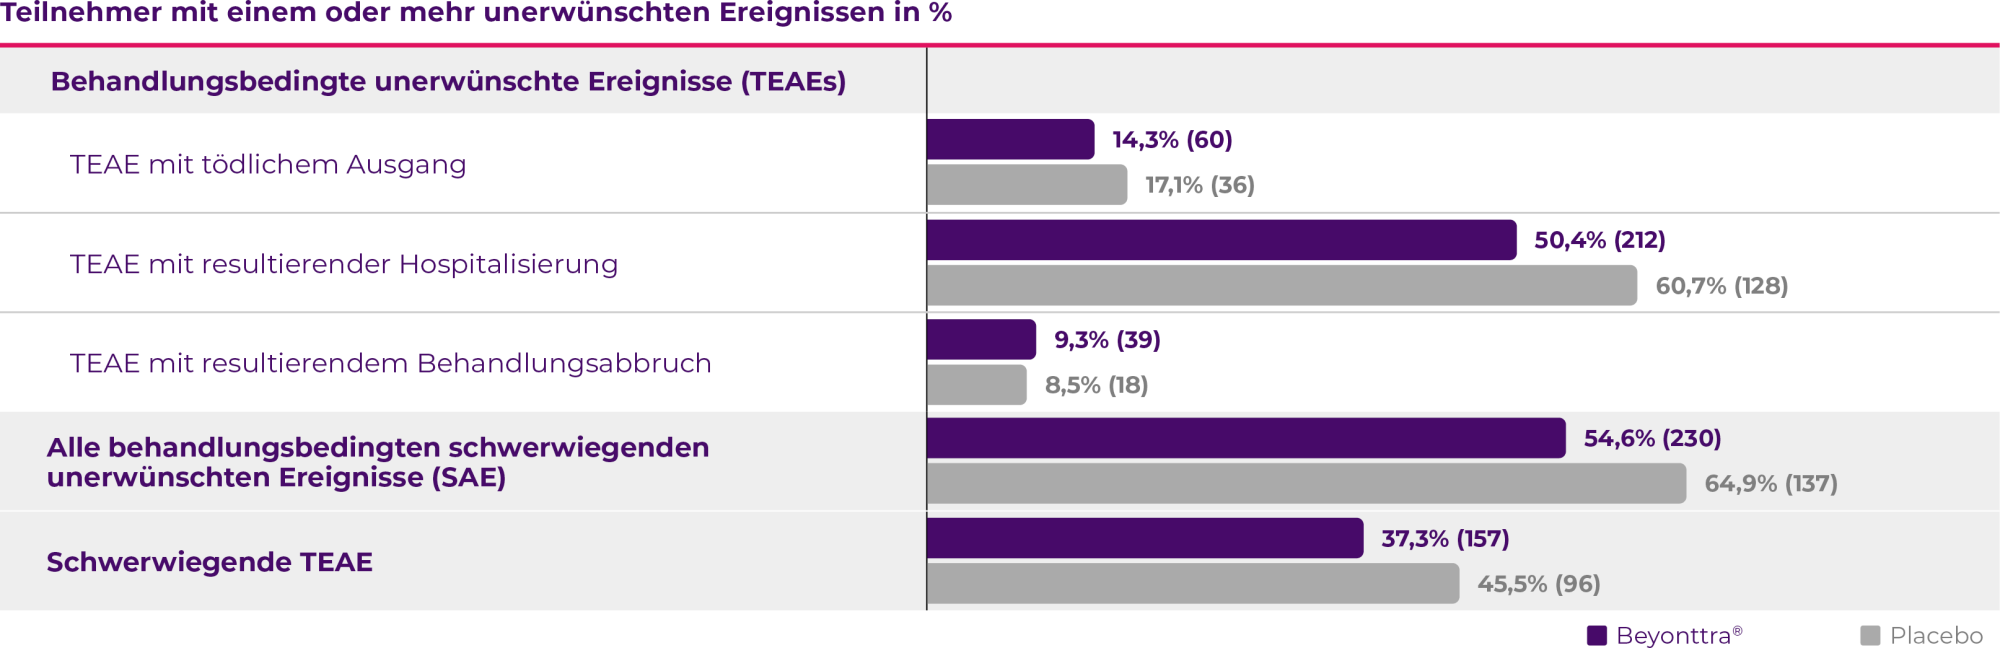
Das Sicherheitsprofil von Beyonttra® ist mit dem von Placebo vergleichbar
Fußnoten, Abkürzungen und Referenzen
# Die hierarchische Analyse erfolgte nach der Finkelstein-Schönfeld-Methode. Die EMA-Zulassung erfolgte auf Basis des primären Ziels der Studie: einer 2-schrittigen hierarchischen Analyse bestehend aus Gesamtmortalität und kumulativer Häufigkeit kardiovaskulärer Hospitalisierungen.
‡ Veränderung vs. Baseline nach 30 Monaten.
§ Ab 12 Monaten nach Studieneinschluss: Tafamidis-Verwendung erlaubt.
¶ Sekundärer Endpunkt. Beobachtete Messungen ohne jegliche Imputation für Teilnehmende mit verfügbaren TTR-Serumspiegeln (sTTR) zu Baseline und Tag 28. Bei vorzeitigem Studienabbruch aus jeglichem Grund, einschließlich Tod, wurde keine Anpassung vorgenommen.
|| vs. Placebo, kombinierter Endpunkt, Cox-Regressionsanalyse. Die statistische Signifikanz zwischen Acoramidis und Placebo wurde zum Monat 30 untersucht und festgestellt. Das Ergebnis zu Monat 30 war mehrheitlich auf die ersten CVH zurückzuführen. Das Ergebnis der Gesamtmortalität alleine wurde numerisch, nicht statistisch signifikant zu Monat 30 gesenkt (HR: 0,77; 95% KI: 0,54– 1,10; p = 0,154).
** Wirksamkeit und Sicherheit von Beyonttra® wurden in der 30-monatigen, randomisierten, doppelblinden, placebokontrollierten Phase-3-Studie ATTRibute-CM bei Erwachsenen mit der Wildtyp- oder hereditären Transthyretin-Amyloidose untersucht. Von insgesamt 611 Patienten erhielten 409 Beyonttra®, 202 erhielten Placebo. Der primäre Endpunkt der Studie war ein vierteiliger hierarchischer kombinierter Endpunkt, der folgende Parameter umfasste: (1) Gesamtmortalität, (2) kardiovaskuläre Hospitalisierungen, (3) Veränderung vs. Baseline des NT-proBNP-Wertes und (4) der Geh-Distanz beim 6-min-Gehtest.,
## Das Ergebnis zu Monat 3 war nicht signifikant und wurde nur durch die CVH getrieben.
‡‡ vs. Placebo, kombinierter Endpunkt, Post-hoc-Analyse (relatives Risikoverhältnis: 0,58, [95% KI: 0,43 – 0,79]; p = 0,0005). Negatives binomiales Regressionsmodell, berechnet aus (1 minus relatives Risikoverhältnis aus der negativen binomialen Regressionsanalyse) x 100%.
§§ vs. Placebo, sekundärer Endpunkt. Negatives binomiales Regressionsmodell, berechnet aus (1 minus relatives Risikoverhältnis aus der negativen binomialen Regressionsanalyse) x 100%.,
¶¶ Die relative Risikoreduktion basiert auf dem Prozentsatz der Teilnehmer mit einem Gesamtmortalitäts-Ereignis in Monat 42. In der ATTRibute-CM-Studie betrug die RRR der Gesamtmortalität nach 30 Monaten 25% (Hazard Ratio 0,77, 95% KI 0,54 – 1,10,) und war nicht statistisch signifikant.,
|||| Sekundärer Endpunkt. miTT Population, Verbesserung war definiert als eine Veränderung des NT-proBNP-Werts von <0 pg/ml ab Baseline bis Monat 30 bei Patienten mit vorliegenden Werten sowohl bei Baseline als auch bei Monat 30.
*** Sekundärer Endpunkt. mITT Population, Verbesserung war definiert als eine Veränderung der 6MWD um >0 Meter ab Baseline bis Monat 30 bei Patienten mit vorliegenden Werten sowohl bei Baseline als auch bei Monat 30.
6MWD, Geh-Distanz beim 6-min-Gehtest; 99mTc, Technetium-99m; ACM, Gesamtmortalität; ATTR,Transthyretin-Amyloidose; ATTR-CM, kardiale ATTR-Amyloidose; ATTRwt-CM, kardiale ATTR-Amyloidose (Wildtyp); BID, zweimal täglich; CVH, kardiovaskuläre Hospitalisierungen; eGFR, geschätzte glomeruläre Filtrationsrate; IQR, Interquartilabstand; KCCQ-OS, Kansas City Cardiomyopathy Questionnaire – Overall Summary; KI, Konfidenzintervall; LS, kleinste Quadrate; mITT, modifizierte Intent-to-Treat; NAC, National Amyloidosis Centre; NT-proBNP, N-terminales pro B-Typ natriuretisches Peptid; NYHA, New York Heart Association; OLE, Open-Label-Extension; RRR, relative Risikoreduktion SAE, schwerwiegendes unerwünschtes Ereignis; SD, Standardabweichung; TEAE, behandlungsbedingtes unerwünschtes Ereignis; TTR, Transthyretin.