

Fachinformation Lynkuet
FACHINFORMATION
▼Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8.
1. BEZEICHNUNG DES ARZNEIMITTELS
Lynkuet 60 mg Weichkapseln
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Weichkapsel enthält 60 mg Elinzanetant.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Weichkapsel enthält 71 mg Sorbitol (E 420).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Weichkapsel (Kapsel)
Opak, rot, länglich, ca. 24 mm lang und 11 mm im Durchmesser, mit dem weißen Aufdruck „EZN60“.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Lynkuet wird angewendet für die Behandlung von moderaten bis schweren vasomotorischen Symptomen (VMS):
- die mit der Menopause assoziiert sind (siehe Abschnitt 5.1).
- die durch eine adjuvante endokrine Therapie (AET) im Zusammenhang mit Brustkrebs verursacht wurden (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Dosierung
Die empfohlene Tagesdosis beträgt 120 mg (zwei 60‑mg‑Kapseln) Elinzanetant, eingenommen vor dem Schlafengehen.
Die Vorteile einer symptomatischen Behandlung sollten regelmäßig überprüft werden (z. B. im Rahmen der Routinevorsorge und/oder Krebsnachsorge), da der Behandlungsbedarf individuell variieren oder sich im Laufe der Zeit ändern kann.
Gleichzeitige Verabreichung mit moderaten CYP3A4-Inhibitoren
Die empfohlene Tagesdosis bei Anwendung mit moderaten CYP3A4-Inhibitoren beträgt 60 mg (eine 60‑mg‑Kapsel) Elinzanetant vor dem Schlafengehen (siehe Abschnitt 4.5). Nach Absetzen des moderaten Inhibitors (nach 3 bis 5 Halbwertszeiten des Inhibitors) ist Elinzanetant in der üblichen Dosis von 120 mg einmal täglich anzuwenden.
Ausgelassene Dosis
Wenn eine Dosis ausgelassen wurde, sollte die nächste Dosis wie geplant am nächsten Tag eingenommen werden.
Die Patientinnen sollten nicht 2 Dosen am selben Tag einnehmen, um eine ausgelassene Dosis nachzuholen.
Ältere Menschen
Die Sicherheit und Wirksamkeit von Elinzanetant bei Frauen über 65 Jahren sind nicht erwiesen. Für diese Patientinnengruppe kann keine Dosisempfehlung gegeben werden.
Leberfunktionsstörung
Für Patientinnen mit leichter (Child‑Pugh-Klasse A) chronischer Leberfunktionsstörung ist keine Dosisanpassung erforderlich.
Elinzanetant wird für Patientinnen mit moderater (Child‑Pugh-Klasse B) oder schwerer (Child‑Pugh-Klasse C) chronischer Leberfunktionsstörung nicht empfohlen (siehe Abschnitt 5.2).
Nierenfunktionsstörung
Für Patientinnen mit moderater bis schwerer (eGFR unter 60 ml/min/1,73 m²) Nierenfunktionsstörung ist die empfohlene Tagesdosis 60 mg (eine 60-mg-Kapsel) Elinzanetant vor dem Schlafengehen (siehe Abschnitt 5.2).
Für Patientinnen mit leichter (eGFR 60‑89 ml/min/1,73 m2) Nierenfunktionsstörung ist keine Dosisanpassung erforderlich.
Kinder und Jugendliche
Es gibt in den Anwendungsgebieten der mit der Menopause assoziierten oder durch eine AET verursachten moderaten bis schweren VMS keinen relevanten Nutzen von Elinzanetant bei Kindern und Jugendlichen.
Art der Anwendung
Lynkuet ist zum Einnehmen.
Die Kapseln sind einmal täglich vor dem Schlafengehen einzunehmen.
Die Kapseln werden im Ganzen mit Wasser geschluckt. Die Kapseln dürfen nicht zerteilt, zerkaut oder zerstoßen werden, da sie eine ölige Lösung enthalten.
Die Kapseln können zusammen mit oder ohne Nahrung eingenommen werden (siehe Abschnitt 5.2), jedoch nicht zusammen mit Grapefruit oder Grapefruitsaft (siehe Abschnitt 4.5).
4.3 Gegenanzeigen
- Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
- Bekannte oder vermutete Schwangerschaft (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Gleichzeitige Anwendung mit anderen Arzneimitteln
Inhibitoren des Cytochroms P450 3A4 (CYP3A4) können die Clearance von Elinzanetant verringern, was zu einer höheren Exposition führt. Die gleichzeitige Anwendung von Elinzanetant mit starken CYP3A4‑Inhibitoren wird nicht empfohlen. Bei einer gleichzeitigen Anwendung mit moderaten CYP3A4-Inhibitoren ist die Dosis von Elinzanetant zu reduzieren (siehe Abschnitt 4.5).
Elinzanetant in Kombination mit anderen Brustkrebsbehandlungen
Die Anwendung von Elinzanetant wurde in Kombination mit einer AET aus Aromatasehemmern oder Tamoxifen, mit oder ohne GnRH-Agonisten, untersucht. Die Entscheidung, Frauen mit Elinzanetant zu behandeln, die andere als die in den klinischen Studien untersuchten Arzneimittel erhalten, sollte auf einer individuellen Nutzen-Risiko-Abwägung beruhen.
Gleichzeitige Anwendung einer Hormonersatztherapie (HET) mit Östrogenen zur Behandlung von VMS, die mit der Menopause assoziiert sind
Die gleichzeitige Anwendung von Elinzanetant und einer HET mit Östrogenen wurde nicht untersucht, daher wird die gleichzeitige Anwendung nicht empfohlen. Lokale vaginale Präparate können verwendet werden.
Sonstiger Bestandteil mit bekannter Wirkung
Sorbitol
Die additive Wirkung gleichzeitig angewendeter Sorbitol- (oder Fructose-)haltiger Arzneimittel und die Einnahme von Sorbitol (oder Fructose) über die Nahrung ist zu berücksichtigen. Der Sorbitolgehalt oral angewendeter Arzneimittel kann die Bioverfügbarkeit von anderen gleichzeitig oral angewendeten Arzneimitteln beeinflussen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Wirkungen anderer Arzneimittel auf Elinzanetant
Elinzanetant wird von CYP3A4 metabolisiert und ist ein Substrat des P-Glykoprotein (P-gp)-Transporterproteins.
CYP3A4‑Inhibitoren (Substanzen, die die Exposition gegenüber Elinzanetant erhöhen)
Die gleichzeitige Anwendung mehrerer Tagesdosen von Itraconazol (200 mg), einem starken CYP3A4‑ und P-gp-Inhibitor, und Elinzanetant 120 mg führte zu einem Anstieg der Cmax von Elinzanetant um ungefähr das 3,3‑Fache und der Area Under the Curve (Fläche unter der Kurve, AUC) um das 4,6‑ bis 6,3‑Fache.
Prädiktionen auf der Grundlage physiologisch basierter pharmakokinetischer (PBPK) Modelle zeigten nach gleichzeitiger Anwendung von 120 mg Elinzanetant mit dem moderaten CYP3A4‑Inhibitor Erythromycin einen 3‑fachen Anstieg der AUC und einen 2‑fachen Anstieg der Cmax von Elinzanetant. PBPK-Prädiktionen zeigten nach gleichzeitiger Anwendung von 60 mg Elinzanetant mit dem moderaten CYP3A4‑Inhibitor Erythromycin im Vergleich zu 120 mg Elinzanetant allein einen 1,4‑fachen Anstieg der AUC und keinen Anstieg der Cmax. PBPK-Vorhersagen zeigten nach gleichzeitiger Anwendung von 120 mg Elinzanetant mit dem schwachen CYP3A4‑Inhibitor Cimetidin einen 1,5‑fachen Anstieg der AUC und einen 1,3‑fachen Anstieg der Cmax von Elinzanetant.
Elinzanetant sollte nicht zusammen mit starken CYP3A4‑Inhibitoren (z. B. Itraconazol, Clarithromycin, Ritonavir, Cobicistat oder Ribociclib) angewendet werden (siehe Abschnitt 4.4).
Die gleichzeitige Anwendung von Elinzanetant mit Grapefruit(-saft) wird nicht empfohlen.
Bei gleichzeitiger Anwendung mit moderaten CYP3A4‑Inhibitoren (z. B. Erythromycin, Ciprofloxacin, Fluconazol, Verapamil) beträgt die Tagesdosis von Elinzanetant 60 mg (siehe Abschnitt 4.2).
Es ist keine Dosisanpassung bei Anwendung von schwachen CYP3A4-Inhibitoren erforderlich.
Wirkungen von Elinzanetant auf andere Arzneimittel
Elinzanetant ist ein schwacher Inhibitor von CYP3A4. Die gleichzeitige Anwendung von Midazolam, einem empfindlichen CYP3A4‑Substrat, und mehreren Tagesdosen von Elinzanetant 120 mg führte zu einem Anstieg der Cmax von Midazolam um das 1,5‑Fache und der AUC um das 1,8‑Fache.
Vorsicht ist geboten bei der gleichzeitigen Anwendung von Elinzanetant mit empfindlichen CYP3A4‑Substraten mit enger therapeutischer Breite (z. B. Ciclosporin, Fentanyl oder Tacrolimus). Es ist die entsprechende Empfehlung in der Produktinformation dieser CYP3A4‑Substrate zu befolgen.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Lynkuet ist während der Schwangerschaft kontraindiziert (siehe Abschnitt 4.3). Wenn während der Behandlung mit Lynkuet eine Schwangerschaft eintritt, muss die Behandlung abgebrochen werden.
Bisher liegen keine oder nur begrenzte Erfahrungen mit der Anwendung von Elinzanetant bei Schwangeren vor.
Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Frauen im gebärfähigen Alter müssen während der Behandlung eine zuverlässige Verhütungsmethode anwenden. Für diese Patientinnengruppe werden nicht-hormonelle Kontrazeptiva empfohlen.
Stillzeit
Es ist nicht bekannt, ob Elinzanetant / Metabolite in die Muttermilch übergehen.
Die zur Verfügung stehenden pharmakokinetischen Daten im Tier zeigten, dass Elinzanetant / Metabolite in die Milch übergehen (siehe Abschnitt 5.3).
Ein Risiko für das Neugeborene / Kind kann nicht ausgeschlossen werden.
Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung mit Lynkuet verzichtet werden soll / die Behandlung mit Lynkuet zu unterbrechen ist. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau zu berücksichtigen.
Fertilität
Es liegen keine Daten zur Wirkung von Elinzanetant auf die menschliche Fertilität vor.
Bei der Fertilitätsstudie an weiblichen Ratten beeinträchtigte Elinzanetant die Fertilität nicht (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Elinzanetant hat einen geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
Schläfrigkeit und Erschöpfung sind potenzielle Nebenwirkungen von Elinzanetant. Deshalb sollten Frauen darauf hingewiesen werden, beim Fahren von Fahrzeugen oder beim Bedienen von Maschinen vorsichtig zu sein, wenn sie während der Behandlung mit Elinzanetant solche Reaktionen verspüren (siehe Abschnitt 4.8).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die häufigsten Nebenwirkungen (≥5 %) von Elinzanetant sind:
- bei VMS, die mit der Menopause assoziiert sind: Kopfschmerzen (7,8 %) und Erschöpfung (5,0 %).
- bei VMS, die durch eine AET verursacht wurden: Erschöpfung (14,2 %), Schläfrigkeit (9,5 %), Diarrhö (7,1 %), Depression (6,2 %) und Muskelspasmen (5,2 %).
Tabellarische Auflistung der Nebenwirkungen
Das Sicherheitsprofil von Elinzanetant basiert auf Daten von Frauen, die mindestens 1 Dosis von 120 mg Elinzanetant erhalten haben:
- 1 113 behandelte Frauen mit VMS, die mit der Menopause assoziiert sind, in 3 klinischen Phase III-Studien (OASIS 1, OASIS 2, OASIS 3) und 1 klinischen Phase II-Studie (SWITCH-1) und
- 465 behandelte Frauen mit VMS, die durch eine AET verursacht wurden, in 1 separaten klinischen Phase III-Studie (OASIS 4).
Die Nebenwirkungen sind in Tabelle 1 aufgeführt. Sie sind nach MedDRA-Systemorganklasse klassifiziert.
Die Nebenwirkungen sind nach ihrer Häufigkeit gruppiert. Die Häufigkeitsgruppen sind nach der folgenden Konvention definiert: sehr häufig (≥1/10); häufig (≥1/100, <1/10); gelegentlich (≥1/1 000, <1/100); selten (≥1/10 000, <1/1 000); sehr selten (<1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 1: Nebenwirkungen
Systemorganklasse | Häufigkeit | VMS, die mit der Menopause assoziiert sind | VMS, die durch eine AET verursacht wurden |
|---|---|---|---|
Psychiatrische Erkrankungen
| Häufig | Depression | |
Erkrankungen des Nervensystems
| Gelegentlich | Schwindelgefühl | Schwindelgefühl |
Erkrankungen des Gastrointestinaltrakts | Häufig | Abdominalschmerz | Diarrhö |
Leber- und Gallenerkrankungen | Häufig | Alaninaminotransferase (ALT) erhöht * | |
Leber- und Gallenerkrankungen | Gelegentlich | Alaninaminotransferase (ALT) erhöht * | Aspartataminotransferase (AST) erhöht * |
Erkrankungen der Haut und des Unterhautgewebes | Häufig | Ausschlag | Alopezie |
Erkrankungen der Haut und des Unterhautgewebes | Gelegentlich | Lichtempfindlichkeitsreaktionen * | Lichtempfindlichkeitsreaktionen * |
Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig | Muskelspasmen | Muskelspasmen |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig | Erschöpfung | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Erschöpfung |
* siehe „Beschreibung ausgewählter Nebenwirkungen“
Beschreibung ausgewählter Nebenwirkungen
Lichtempfindlichkeitsreaktionen
In den gepoolten Sicherheitsdaten bis zu 52 Wochen wurden Lichtempfindlichkeitsreaktionen bei 0,4 % der mit Elinzanetant behandelten Patientinnen und bei 0,1 % der mit Placebo behandelten Patientinnen berichtet.
In OASIS 4 bis zu 52 Wochen wurden Lichtempfindlichkeitsreaktionen bei 0,9 % der mit Elinzanetant behandelten Patientinnen und bei 0,6 % der mit Placebo behandelten Patientinnen berichtet.
ALT und AST erhöht
In den gepoolten Sicherheitsdaten bis zu 52 Wochen wurde das Ereignis ALT erhöht bei 0,6 % der mit Elinzanetant behandelten Patientinnen und bei 0,5 % der mit Placebo behandelten Patientinnen berichtet. Das Ereignis AST erhöht wurde bei 0,4 % der mit Elinzanetant behandelten Patientinnen und bei 0,5 % der mit Placebo behandelten Patientinnen berichtet.
In OASIS 4 bis zu 52 Wochen wurde das Ereignis ALT erhöht bei 1,1 % der mit Elinzanetant behandelten Patientinnen und bei 0,6 % der mit Placebo behandelten Patientinnen berichtet. Das Ereignis AST erhöht wurde bei 0,6 % der mit Elinzanetant behandelten Patientinnen und bei keiner der mit Placebo behandelten Patientinnen berichtet.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: http://www.bfarm.de anzuzeigen.
4.9 Überdosierung
Einzeldosen von Elinzanetant von bis zu 600 mg wurden in klinischen Studien bei gesunden Freiwilligen getestet.
Die Nebenwirkungen bei höheren Dosen ähnelten denen unter der therapeutischen Dosis, traten aber etwas häufiger und mit mäßig höherer Intensität auf. Die Sicherheit und Verträglichkeit mehrerer einmal täglich angewendeter Dosen von bis zu 240 mg über 5 Tage waren ähnlich wie bei der empfohlenen Tagesdosis von 120 mg Elinzanetant.
Im Fall einer Überdosierung muss die Patientin engmaschig überwacht werden und eine unterstützende Behandlung basierend auf Anzeichen und Symptomen muss erwogen werden.
Es gibt kein spezifisches Antidot für Lynkuet.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Andere Gynäkologika, andere Gynäkologika, ATC‑Code: G02CX07
Wirkmechanismus
Elinzanetant ist ein nicht-hormoneller, selektiver Neurokinin-1 (NK-1)- und -3 (NK-3)-Rezeptor-Antagonist. Er blockiert die Signalübertragung an den NK-1- und NK-3-Rezeptoren der Kisspeptin/Neurokinin B/Dynorphin (KNDy)-Neuronen; es wird davon ausgegangen, dass dies die an der Thermo- und Schlafregulierung beteiligte neuronale Aktivität normalisiert.
Pharmakodynamische Wirkungen
Nach einmaliger oraler Verabreichung von Elinzanetant in Dosen bis zum 5-Fachen der empfohlenen Höchstdosis wurde keine klinisch relevante Verlängerung des QTc-Intervalls beobachtet.
Bei gesunden prämenopausalen Frauen, die über einen Zeitraum von 21 Tagen Elinzanetant erhielten, zeigten die Ergebnisse Veränderungen der Plasmakonzentrationen von Sexualhormonen (d. h. dosisabhängige Verringerungen von LH, Östradiol und Progesteron) und eine Verlängerung des Menstruationszyklus. Die beobachteten Veränderungen der weiblichen Sexualhormone sind konsistent mit den erwarteten pharmakologischen Wirkungen von Elinzanetant auf hypothalamische Kisspeptin-, Neurokinin B- und Dynorphin-Neuronen.
Bei postmenopausalen Frauen wurde unter der Behandlung mit Elinzanetant eine vorübergehende Abnahme des Spiegels des Luteinisierenden Hormons (LH) beobachtet. In dieser Patientinnengruppe wurden keine signifikanten Veränderungen der Östrogen-, der Follikelstimulierendes Hormon (FSH)- und der Testosteronwerte beobachtet. Diese Effekte sind klinisch nicht relevant.
Klinische Wirksamkeit und Sicherheit
Behandlung von moderaten bis schweren VMS, die mit der Menopause assoziiert sind (OASIS 1‑3)
Die Wirksamkeit und Sicherheit von Elinzanetant bei der Behandlung von moderaten bis schweren VMS, die mit der Menopause assoziiert sind, wurden in 3 randomisierten, doppelblinden, placebokontrollierten, multizentrischen Phase‑III‑Studien (OASIS 1, 2 und 3) untersucht.
In OASIS 1 und 2 wurden insgesamt 796 postmenopausale Frauen im Verhältnis 1:1 randomisiert und erhielten 12 Wochen lang einmal täglich vor dem Schlafengehen entweder 120 mg Elinzanetant oder Placebo, gefolgt von Elinzanetant 120 mg über 14 Wochen, was einer Gesamtbehandlungsdauer von bis zu 26 Wochen entspricht. In OASIS 1 und 2 wurden Frauen eingeschlossen, bei denen mindestens 50 moderate bis schwere VMS, einschließlich nächtlicher VMS, pro Woche auftraten.
In OASIS 3 wurden insgesamt 628 postmenopausale Frauen im Verhältnis 1:1 randomisiert und erhielten 52 Wochen lang einmal täglich vor dem Schlafengehen entweder 120 mg Elinzanetant oder Placebo. Für die Aufnahme war keine Mindestanzahl von VMS erforderlich.
In den Studien OASIS 1 und 2 waren die folgenden demografischen Merkmale zwischen den Behandlungsgruppen ausgewogen. Das Durchschnittsalter der Frauen betrug 54,6 Jahre (Spanne 40‑65 Jahre). Die meisten Frauen waren weiß (80,4 %), 17,1 % waren schwarz oder afroamerikanisch, 0,5 % waren asiatisch und 8,5 % waren hispanischer oder lateinamerikanischer Herkunft. Die Studienpopulation umfasste postmenopausale Frauen mit spontaner Amenorrhö für ≥ 12 aufeinanderfolgende Monate (62,1 %), spontaner Amenorrhö/Hysterektomie für ≥ 6 Monate mit FSH > 40 I.E./l (29,4 %) oder uni-/bilateraler Oophorektomie (20,6 %). 31,4 % hatten eine vorangegangene Hormonersatztherapie erhalten.
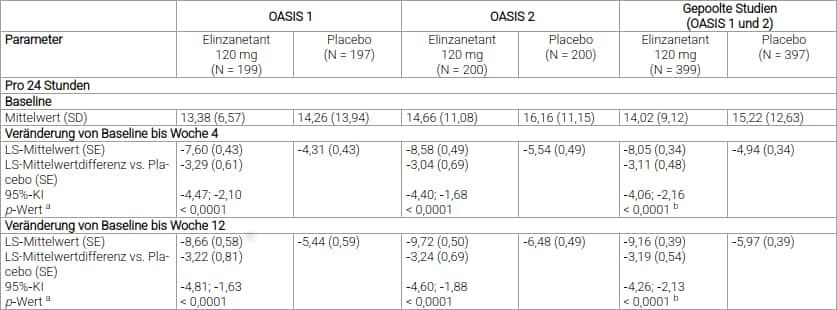
Die primären Wirksamkeitsendpunkte in OASIS 1 und 2 waren die mittlere Veränderung der Häufigkeit von moderaten bis schweren VMS von Baseline bis Woche 4 und 12, VMS am Tag und in der Nacht eingeschlossen und gemessen anhand eines Tagebuchs zur Erfassung täglicher Hitzewallungen (hot flash daily diary, HFDD).
In OASIS 1 und 2 zeigten die mit Elinzanetant behandelten Frauen im Vergleich zu Placebo eine statistisch signifikante Verringerung der Häufigkeit moderater bis schwerer VMS von Baseline bis Woche 4 und 12.
Die Ergebnisse der Veränderung der mittleren Häufigkeit moderater bis schwerer VMS über 24 Stunden aus OASIS 1 und 2 sind in Tabelle 2 dargestellt.
Tabelle 2: Mittlere Veränderung der Häufigkeit moderater bis schwerer VMS von Baseline bis Woche 4 und 12 (OASIS 1 und 2)
a einseitiger p‑Wert (α = 0,025)
b nominaler p‑Wert
KI: Konfidenzintervall, LS-Mittelwert: Mittelwert der kleinsten Quadrate (least squares mean), geschätzt aus einem gemischten Modell für die Analyse der Kovarianz bei wiederholten Messungen, SD: Standardabweichung (standard deviation), SE: Standardfehler (standard error).
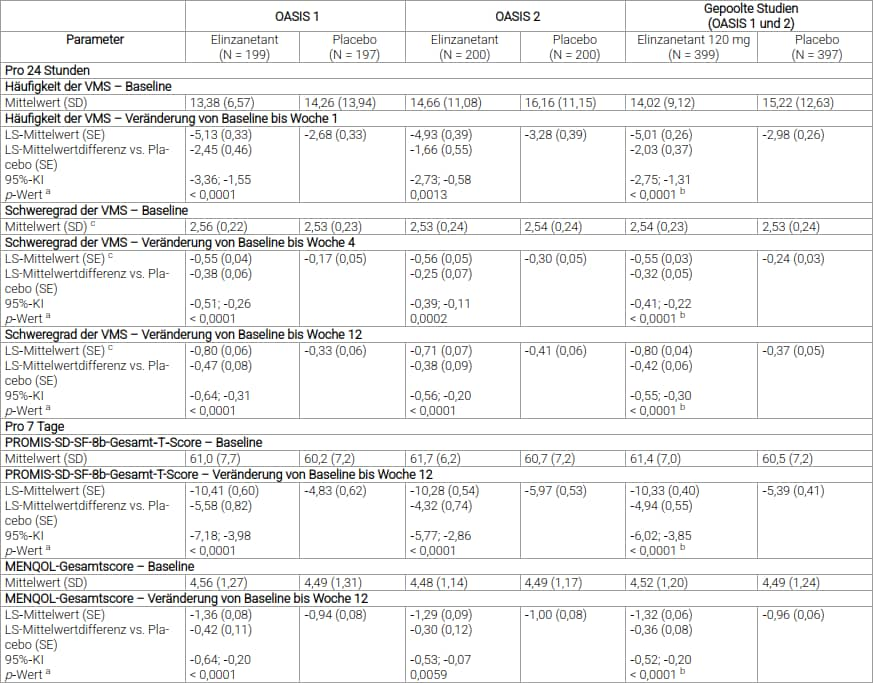
In OASIS 1 und 2 zeigten die mit Elinzanetant behandelten Frauen im Vergleich zu Placebo statistisch signifikante Ergebnisse bei den wichtigsten sekundären Endpunkten:
- Verringerung der Häufigkeit moderater bis schwerer VMS von Baseline bis Woche 1
- Verringerung des Schweregrads moderater bis schwerer VMS von Baseline bis Woche 4 und 12
- Verbesserung des PROMIS-SD-SF-8b-Gesamt-T-Scores (Schlafstörungen) von Baseline bis Woche 12
- Verbesserung des MENQOL-Gesamtscores (menopausebezogene Lebensqualität) von Baseline bis Woche 12
Die Ergebnisse aus OASIS 1 und 2 sind in Tabelle 3 aufgeführt.
Tabelle 3: Wichtigste sekundäre Endpunkte (OASIS 1 und 2)
a einseitiger p‑Wert (α = 0,025)
b nominaler p‑Wert
c angegeben in den Skalen 1 (leicht) bis 3 (schwer); Daten aus post-hoc-Analyse bei Verwendung von moderater bis schwerer VMS
KI: Konfidenzintervall, LS-Mittelwert: Mittelwert der kleinsten Quadrate (least squares mean), geschätzt aus einem gemischten Modell für die Analyse der Kovarianz bei wiederholten Messungen, MENQOL: menopausebezogene Lebensqualität (menopause‑related quality of life), PROMIS SD SF 8b: Informationssystem zur Messung patientenberichteter Ergebnisse über Schlafstörungen, Kurzform 8b (patient‑reported outcomes measurement information system sleep disturbance short form 8b), SD: Standardabweichung (standard deviation), SE: Standardfehler (standard error).
Behandlung moderater bis schwerer VMS, die durch eine adjuvante endokrine Therapie verursacht wurden (OASIS 4)
Die Wirksamkeit und Sicherheit von Elinzanetant zur Behandlung von moderaten bis schweren VMS, die durch eine adjuvante endokrine Therapie verursacht wurden, wurde in einer randomisierten, doppelblinden, placebokontrollierten, multizentrischen Phase III-Studie (OASIS 4) bei Frauen mit hormonrezeptorpositivem Brustkrebs, oder mit hohem Risiko für die Entwicklung von hormonrezeptorpositivem Brustkrebs untersucht. Insgesamt 474 Frauen wurden im Verhältnis 2:1 randomisiert und erhielten 12 Wochen lang einmal täglich vor dem Schlafengehen entweder 120 mg Elinzanetant oder Placebo, gefolgt von Elinzanetant 120 mg über 40 Wochen, was einer Gesamtbehandlungsdauer von bis zu 52 Wochen entspricht. Von diesen hatten 473 Frauen Brustkrebs in der Vorgeschichte und 1 Frau hatte ein hohes Risiko, an Brustkrebs zu erkranken. In OASIS 4 wurden Frauen eingeschlossen, bei denen mindestens 35 moderate bis schwere VMS, einschließlich nächtliche VMS, pro Woche auftraten. Alle Frauen erhielten gleichzeitig eine adjuvante endokrine Therapie mit Tamoxifen (55,4 %) oder Aromatasehemmern (44,6 %, z. B. Anastrozol), sowohl mit als auch ohne Anwendung von GnRH-Analoga.
Die demografischen Merkmale waren im Allgemeinen zwischen den Behandlungsgruppen ausgewogen. Das Durchschnittsalter der Frauen betrug 51 Jahre (Spanne 28‑70 Jahre); 18 Frauen (3,8 %) waren mindestens 65 Jahre alt. Die meisten Frauen waren weiß (88,2 %), 1,5 % waren schwarz oder afroamerikanisch, 0,4 % waren asiatisch und 2,5 % waren hispanischer oder lateinamerikanischer Herkunft. Die Studienpopulation umfasste Frauen mit vorangegangener Hysterektomie (12,4 %) oder vorangegangener uni-/bilateraler Oophorektomie (12,2 %).
Von den 474 Frauen wurden 321 (67,7 %) als Frauen im nicht gebärfähigen Alter und 153 (32,3 %) als Frauen im gebärfähigen Alter eingestuft. Bei Frauen, die als gebärfähig eingestuft wurden, war die Anwendung einer hochwirksamen Verhütungsmethode erforderlich.
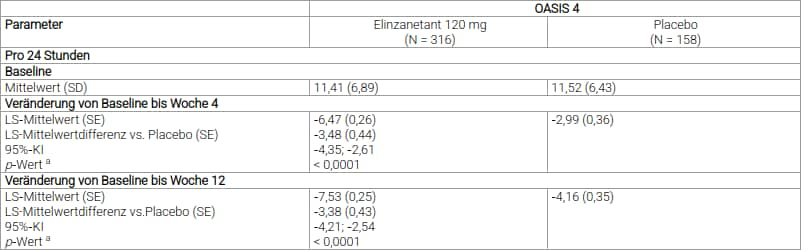
Die primären Wirksamkeitsendpunkte waren die mittlere Veränderung der Häufigkeit von moderaten bis schweren VMS von Baseline bis Woche 4 und 12, VMS am Tag und in der Nacht eingeschlossen und gemessen anhand des HFDD.
In OASIS 4 zeigten die mit Elinzanetant behandelten Frauen im Vergleich zu Placebo eine statistisch signifikante Verringerung der Häufigkeit moderater bis schwerer VMS von Baseline bis Woche 4 und 12 mit einer stabilen Wirkung bis zu Woche 50. Die Ergebnisse der Veränderung der mittleren Häufigkeit moderater bis schwerer VMS über 24 Stunden aus OASIS 4 sind in Tabelle 4 dargestellt.
Tabelle 4: Mittlere Veränderung der Häufigkeit moderater bis schwerer VMS von Baseline bis Woche 4 und 12 (OASIS 4)
a einseitiger p‑Wert (α = 0,025)
KI: Konfidenzintervall, LS-Mittelwert: Mittelwert der kleinsten Quadrate (least squares mean), geschätzt aus einem gemischten Modell für die Analyse der Kovarianz bei wiederholten Messungen, SD: Standardabweichung (standard deviation), SE: Standardfehler (standard error).
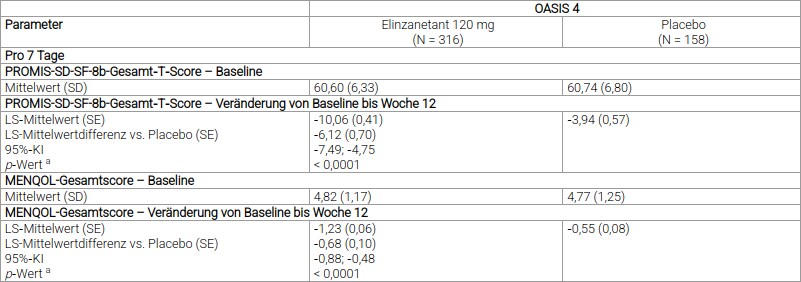
In OASIS 4 zeigten die mit Elinzanetant behandelten Frauen im Vergleich zu Placebo statistisch signifikante Ergebnisse bei den wichtigsten sekundären Endpunkten:
- Verbesserung des PROMIS-SD-SF-8b-Gesamt-T-Scores (Schlafstörungen) von Baseline bis Woche 12
- Verbesserung des MENQOL-Gesamtscores (menopausebezogene Lebensqualität) von Baseline bis Woche 12
Die entsprechenden Ergebnisse aus OASIS 4 stimmten mit den Ergebnissen überein, die bei Patientinnen mit moderaten bis schweren VMS, die mit der Menopause assoziiert sind, erzielt wurden (OASIS 1 und 2). Die Ergebnisse der wichtigsten sekundären Endpunkte von OASIS 4 sind in Tabelle 5 aufgeführt.
Tabelle 5: Wichtigste sekundäre Endpunkte (OASIS 4)
a einseitiger p‑Wert (α = 0,025)
KI: Konfidenzintervall, LS-Mittelwert: Mittelwert der kleinsten Quadrate (least squares mean), geschätzt aus einem gemischten Modell für die Analyse der Kovarianz bei wiederholten Messungen, MENQOL: menopausebezogene Lebensqualität (menopause‑related quality of life), PROMIS SD SF 8b: Informationssystem zur Messung patientenberichteter Ergebnisse über Schlafstörungen, Kurzform 8b (patient‑reported outcomes measurement information system sleep disturbance short form 8b), SD: Standardabweichung (standard deviation), SE: Standardfehler (standard error).
Endometriale Sicherheit
Die endometriale Sicherheit von Elinzanetant wurde primär in der klinischen Studie OASIS 3 anhand von transvaginalem Ultraschall und 142 Endometriumbiopsien beurteilt, die nach 52 Wochen Elinzanetant-Behandlung entnommen wurden. Transvaginale Ultraschalluntersuchungen ergaben keine erhöhte Dicke des Endometriums. Es gab keine Fälle von Endometriumhyperplasie oder Endometriumkarzinomen basierend auf Endometriumbiopsien.
Brustbezogene Sicherheit
In der klinischen Studie OASIS 4 betrug die berichtete Rezidivrate von Brustkrebs bis Woche 52 bei Patientinnen, die Tamoxifen angewendet haben 0,4 % und bei Patientinnen, die Aromatasehemmer angewendet haben 1,9 % im Vergleich zu 3,4 % bzw. 2,1 % in der veröffentlichten Literatur.
Knochenbezogene Sicherheit
Die knochenbezogene Sicherheit von Elinzanetant wurde in der klinischen Studie OASIS 3 bei 343/628 Frauen durch Messungen der Knochenmineraldichte (bone mineral density, BMD) untersucht. Nach 52 Wochen Behandlung war die beobachtete mittlere prozentuale Veränderung der BMD ab Baseline unter Elinzanetant vergleichbar mit derjenigen unter Placebo und lag innerhalb der erwarteten altersbedingten Veränderungen pro Jahr.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Lynkuet eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen für die Behandlung von moderaten bis schweren VMS, die mit der Menopause assoziiert sind oder durch eine adjuvante endokrine Therapie bei Brustkrebs verursacht wurden, gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Elinzanetant Weichkapseln zeigen einen dosisproportionalen Anstieg der Cmax im Dosisbereich von 25 mg bis 600 mg. Die AUC steigt dosisproportional im Dosisbereich von 25 mg bis 120 mg und größer als dosisproportional im Dosisbereich von 160 mg bis 600 mg.
Bei täglicher Verabreichung wurden die Steady-State-Plasmakonzentrationen von Elinzanetant innerhalb von 5‑7 Tagen erreicht, mit weniger als 2‑facher Akkumulation.
Resorption
Die absolute Bioverfügbarkeit von Elinzanetant beträgt 52 %.
Die Anwendung von 120 mg Elinzanetant mit Nahrung reduziert die Cmax um 60-70 % und die AUC(0‑24) um 20-40 %, jedoch wurde kein Effekt auf die AUC beobachtet. Die Tmax verschob sich von 1-1,5 Stunden unter nüchternen Bedingungen auf 3-4 Stunden nach Nahrungsaufnahme. Es wird nicht erwartet, dass der Nahrungseffekt eine klinische Relevanz für die Wirksamkeit hat. Lynkuet kann mit oder ohne Nahrung angewendet werden (siehe Abschnitt 4.2).
Verteilung
Die Plasmaproteinbindung von Elinzanetant ist hoch (> 99 %) und unterliegt zirkadianen Schwankungen. Das Blut-Plasma-Verhältnis liegt zwischen 0,6 und 0,7. Das mittlere Verteilungsvolumen nach intravenöser Verabreichung von Elinzanetant im Steady-State (Vss) beträgt 137 l, was auf eine umfangreiche extravaskuläre Verteilung hinweist. Die Exposition gegenüber Elinzanetant im menschlichen Gehirn wurde durch klinische Positronen-Emissions-Tomographie (PET)-Studien nachgewiesen.
Biotransformation
Elinzanetant wird hauptsächlich durch CYP3A4 zu 3 aktiven Metaboliten (M30/34 [13,7 %], M27 [7,6 %], M18/21 [4,9 %]) metabolisiert. Elinzanetant wird in geringem Maße auch durch CYP3A5 und UGTs metabolisiert. Diese aktiven Metaboliten haben eine ähnliche Potenz für die menschlichen NK‑1- und NK‑3‑Rezeptoren wie Elinzanetant und tragen zu < 50 % zu der pharmakologischen Wirkung bei. Das Verhältnis dieser Metaboliten zur Muttersubstanz im Plasma beträgt etwa 0,39.
Elimination
Elinzanetant wird hauptsächlich durch Metabolisierung eliminiert.
Die Clearance von Elinzanetant nach einer intravenösen Einzeldosis beträgt 8,77 l/h.
Nach oraler Verabreichung von Elinzanetant werden etwa 90 % der Dosis über den Stuhl (hauptsächlich als Metaboliten) und weniger als 1 % über den Urin ausgeschieden. Die Halbwertszeit von Elinzanetant beträgt etwa 45 Stunden bei Frauen mit VMS nach Mehrfachgabe und 11,2 bis 33,8 Stunden bei gesunden Freiwilligen nach Einfachgabe.
Transporter
Elinzanetant ist in vitro ein Substrat für das Transporterprotein P‑Glykoprotein (P‑gp). Aufgrund der hohen Membranpermeabilität von Elinzanetant und seiner hauptsächlichen Eliminierung durch Metabolisierung sind keine klinisch relevanten Wechselwirkungen mit P‑gp‑Inhibitoren und ‑Induktoren zu erwarten.
Leberfunktionsstörung
In einer klinischen pharmakokinetischen Studie lagen nach mehrfacher Verabreichung von 120 mg Elinzanetant an Patientinnen mit chronischer Leberfunktionsstörung der Child-Pugh-Klasse A (leicht) die mittlere Cmax von Elinzanetant um das 1,2‑Fache und die AUC(0‑24) um das 1,5‑Fache höher als bei gesunden Freiwilligen mit normaler Leberfunktion. Bei Patientinnen mit chronischer Leberfunktionsstörung der Child-Pugh-Klasse B (moderat) waren die mittlere Cmax von Elinzanetant und die AUC(0‑24) um das 2,3‑Fache erhöht.
Elinzanetant wurde bei Patientinnen mit chronischer Leberfunktionsstörung der Child-Pugh-Klasse C (schwer) nicht untersucht.
Nierenfunktionsstörung
In einer klinischen pharmakokinetischen Studie waren nach Verabreichung einer Einzeldosis von 120 mg Elinzanetant an Patientinnen mit moderater (eGFR 30‑59 ml/min/1,73 m2) Nierenfunktionsstörung die mittlere Cmax, ungebunden von Elinzanetant um das 2,3‑Fache und die AUCungebunden um das 2,2‑Fache erhöht. Bei Patientinnen mit schwerer Nierenfunktionsstörung (eGFR weniger als 30 ml/min/1,73 m2) waren die mittlere Cmax, ungebunden und die AUCungebunden von Elinzanetant um das 1,9‑Fache erhöht.
Elinzanetant wurde bei Patientinnen mit terminaler Niereninsuffizienz (eGFR < 15 ml/min/1,73 m2) nicht untersucht.
Einflüsse von Alter, Abstammung und Körpergewicht
Es gibt keine klinisch relevanten Einflüsse von Alter (22 bis 75 Jahre), Abstammung (weiß, schwarz oder afroamerikanisch, asiatisch) und Körpergewicht (45 bis 129 kg) auf die Pharmakokinetik von Elinzanetant.
Inhibitions- und Induktionspotenzial gegenüber Enzymen und Transportern
In vitro-Studien haben gezeigt, dass Elinzanetant bei maximalen intestinalen Konzentrationen ein Inhibitor von CYP3A4 sowie der Transporter P-Glykoprotein (P-gp) und BCRP ist. Bei maximalen Konzentrationen in der Pfortader ist Elinzanetant ein Inhibitor von OATP1B1 und OATP1B3. Bei maximalen systemischen Konzentrationen ist Elinzanetant ein direkter und zeitabhängiger Inhibitor von CYP3A4 und ein Inhibitor der Transporter P-gp, BCRP, OATP1B3 und MATE1. Elinzanetant ist bei klinisch relevanten Konzentrationen kein Induktor über AhR, CAR oder PXR.
Klinische Studien wurden durchgeführt, um das Inhibitionspotenzial von Elinzanetant gegenüber CYP3A4 (einmalige und wiederholte Dosierung mit Elinzanetant) sowie den Transportern P-gp (Dabigatranetexilat) und BCRP, OATP1B1 und OATP1B3 (Rosuvastatin) zu untersuchen. Elinzanetant ist bei Verwendung von Midazolam als Indexsubstrat ein schwacher Inhibitor von CYP3A4 (Cmax erhöhte sich um das 1,1‑ bis 1,5‑Fache und die AUC erhöhte sich um das 1,4‑ bis 1,8‑Fache). Elinzanetant hatte keinen Einfluss auf die Pharmakokinetik von Dabigatranetexilat, das als Referenzsubstrat von P-gp verwendet wurde. Elinzanetant erhöhte die Pharmakokinetik von Rosuvastatin (Substrat von BCRP, OATP1B1 und OATP1B3) um das 1,2‑ bis 1,3‑Fache.
Es wurde keine spezielle klinische DDI-Studie zu MATE1 durchgeführt. Allerdings wurde in einer klinischen Studie bei supratherapeutischen Dosierungen von 600 mg kein Effekt auf die Kreatinin-Clearance beobachtet. Insgesamt deutet dies darauf hin, dass das beobachtete in vitro-Interaktionspotenzial klinisch nicht relevant ist.
In der OASIS 4-Studie wurden vereinzelte Blutproben entnommen und die Konzentrationen von Tamoxifen und seinen Metaboliten (N-Desmethyltamoxifen, 4-Hydroxytamoxifen und Endoxifen) untersucht. Es wurde kein Effekt auf die Plasmakonzentrationen von Tamoxifen und seine Metaboliten im steady state beobachtet, wenn sie zusammen mit Elinzanetant verabreicht wurden.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie, Phototoxizität, Genotoxizität und zum Missbrauchspotenzial lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Systemische Toxizität
Studien zur Toxizität bei wiederholter Gabe wurden an Ratten und Cynomolgus-Affen durchgeführt.
Bei weiblichen Ratten führte die tägliche Verabreichung von Elinzanetant über 4 Wochen in Dosen, die dem 40‑Fachen der AUC(0‑24) bei humantherapeutischer Dosis entsprechen, zu einer Verschleimung des Vaginalepithels, Uterusatrophie und persistierenden Corpora lutea.
In einer 13‑wöchigen Einzelstudie an Ratten mit zweimal täglicher Gabe führte die tägliche Verabreichung von Elinzanetant in Dosen, die dem 4‑Fachen (Männchen) bzw. dem 7‑Fachen (Weibchen) der AUC(0‑24) bei humantherapeutischer Dosis entsprachen, ab Tag 24 bei 10/88 Tieren zu unwillkürlichen Muskelkontraktionen, die später ab Tag 34 auch zu Konvulsionen führten. In derselben Studie wurden bei täglicher Verabreichung von Elinzanetant in Dosen, die mindestens dem 16‑Fachen der AUC(0‑24) bei humantherapeutischer Dosis entsprachen, Degeneration und Nekrosen der Skelettmuskulatur beobachtet. In einer über 2 Jahre laufenden Studie an Ratten wurden unter Dosen, die mindestens dem 20‑Fachen der AUC(0‑24) bei humantherapeutischer Dosis entsprachen, ebenfalls Konvulsionen beobachtet.
Bei Cynomolgus-Affen führte die tägliche Gabe von Elinzanetant über 39 Wochen mit einer zweimal täglichen Dosierung von mindestens 60 mg/kg/Tag zu einer Verringerung der zyklischen Eierstockaktivität. In derselben Studie führte die Verabreichung von 80 mg/kg/Tag Elinzanetant zu Diarrhö. Bei einer niedrigeren Dosis von 60 mg/kg/Tag wurde trotz der 1,8‑fach höheren systemischen Exposition keine Diarrhö beobachtet.
Embryotoxizität / Teratogenität / Reproduktionstoxizität
In den Studien zur embryofetalen Entwicklung mit Elinzanetant an Ratten und Kaninchen traten keine Hinweise auf embryofetale Toxizität bei Dosen auf, die zu Expositionen führten, die dem 16‑Fachen bzw. 1‑Fachen der AUC(0‑24) bei humantherapeutischer Dosis entsprachen.
In der Studie zur Fertilität und frühen Embryonalentwicklung bei weiblichen Ratten wurde bei der Dosis, die zum 16‑Fachen der AUC(0‑24) bei humantherapeutischer Dosis führte, ein erhöhter Prozentsatz an Embryonenverlusten vor und nach der Implantation mit nachfolgender geringerer Wurfgröße sowie ein geringeres Körpergewicht der Feten beobachtet. Diese Wirkungen wurden nicht nach der Gabe von Dosen beobachtet, die dem 4‑Fachen der AUC(0‑24) bei humantherapeutischer Dosis entsprachen.
In den Studien zur prä- und postnatalen Entwicklung an Ratten zeigten F0‑Weibchen bei Dosen, die zum 23‑Fachen der AUC(0‑24) bei humantherapeutischer Dosis führten, Postimplantationsverluste, eine Verlängerung der Trächtigkeit, verzögerte Geburten und Dystokie sowie ein geringeres Gewicht der Jungtiere (Sicherheitsabstand 6,7 beim NOAEL). Im Bereich der humantherapeutischen Exposition wurde eine Zunahme der Gesamtverluste bei den Würfen und eine entsprechende Abnahme der Lebensfähigkeit der Jungtiere am 5. postnatalen Tag beobachtet.
Nach der Gabe von radioaktiv markiertem Elinzanetant an säugende Ratten wurden etwa 6 % der Elinzanetant-Dosis mit der Milch ausgeschieden.
Bei Ratten wurde unter klinisch relevanten Dosen eine Verringerung der Milchproduktion der Muttertiere beobachtet.
Karzinogenität
In einer 2‑jährigen Karzinogenitätsstudie mit Elinzanetant an Ratten wurde eine Zunahme von Uterusneoplasien und Lymphomen festgestellt. Die Ergebnisse wurden bei einer Dosis beobachtet, die mindestens dem 29‑Fachen der Gesamt-AUC(0‑24) bei humantherapeutischer Dosis entspricht, und werden daher nicht als klinisch relevant angesehen. Diese Wirkungen wurden nicht nach Gabe einer Dosis beobachtet, die dem 7‑Fachen der Gesamt-AUC(0‑24) bei humantherapeutischer Dosis entsprach. Die erhöhte Inzidenz von Uterusneoplasien bei gealterten Ratten unter reproduktiver Seneszenz mit ausgeprägter Körpergewichtsreduktion ähnelt den Effekten, die sowohl in Studien zur Ernährungsrestriktion bei Ratten als auch bei chronischer, arzneimittelinduzierter Hypoprolaktinämie beobachtet wurden, einem Ratten-spezifischen Wirkmechanismus, der für den Menschen nicht relevant ist.
In der 26‑wöchigen Karzinogenitätsstudie mit Elinzanetant an transgenen Mäusen wurden bis zur höchsten Dosis, die dem 3‑Fachen (Männchen) bzw. dem 2‑Fachen (Weibchen) der AUC(0‑24) bei humantherapeutischer Dosis entspricht, keine arzneimittelbedingten Neoplasien beobachtet.
Beurteilung der Risiken für die Umwelt (Environmental risk assessment [ERA])
Studien zur Beurteilung der Risiken für die Umwelt haben gezeigt, dass Elinzanetant ein Risiko für Gewässer darstellen kann (siehe Abschnitt 6.6).
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Kapselfüllung
All‑rac‑α‑Tocopherol (E 307)
Macrogolglycerolcaprylocaprat (Ph.Eur.)
Glycerolmonocaprylocaprat (Ph.Eur.)
Glycerolmonooleat (E 471)
Polysorbat 80 (E 433)
Kapselhülle
Gelatine
Sorbitol, flüssig, partiell dehydratisiert (E 420) – Glycerol (E 422), Mischung
Eisen(III)-oxid (E 172)
Eisen(III)-hydroxid-oxid × H2O (E 172)
Mittelkettige Triglyceride
Phosphatidylcholin-Lösung 53 % in mittelkettigen Triglyceriden
Titandioxid (E 171)
Druckfarbe
Macrogol 400 (E 1521)
Polyvinylacetatphthalat
Propylenglycol (E 1520)
Titandioxid (E 171)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind bezüglich der Temperatur keine besonderen Lagerungsbedingungen erforderlich. In der Original-Blisterpackung aufbewahren, um den Inhalt vor Feuchtigkeit zu schützen.
6.5 Art und Inhalt des Behältnisses
PVC/PCTFE-Aluminium/PET/Papier-Blisterpackung mit 12 Weichkapseln (6 × 2 als Einzeldosen).
Jede Packung enthält 24 oder 60 Weichkapseln.
Jede Multipackung enthält 180 (3 Packungen zu 60) Weichkapseln.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Dieses Arzneimittel kann eine Gefahr für die Umwelt darstellen (siehe Abschnitt 5.3). Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Bayer AG
51368 Leverkusen
Deutschland
8. ZULASSUNGSNUMMER(N)
EU/1/25/1991/001 - Lynkuet 60 mg - 24 Weichkapseln
EU/1/25/1991/002 - Lynkuet 60 mg - 60 Weichkapseln
EU/1/25/1991/003 - Lynkuet 60 mg - 180 Weichkapseln
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 17. November 2025
10. STAND DER INFORMATION
Juni 2026
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig
12. KONTAKTADRESSE IN DEUTSCHLAND
Bayer Vital GmbH
51368 Leverkusen
Tel.: +49 (0)214-30 513 48
Fax: +49 (0)214-2605 516 03
E-Mail: medical-information@bayer.com